
Kostenloses Phylogenetik-Werkzeug
Phylogenetischen Stammbaum erstellen
Fügen Sie einen Newick-Baum aus IQ-TREE, RAxML-NG, FastTree oder MEGA ein und erhalten Sie einen sauberen phylogenetischen Stammbaum als rechtwinkliges Phylogramm, Kladogramm oder Kreisbaum – vollständig in Ihrem Browser. Wurzeln Sie ihn am Mittelpunkt, sortieren Sie die Äste, blenden Sie Bootstrap-Werte ab einem Schwellenwert ein, färben Sie Kladen und exportieren Sie als SVG oder hochaufgelöstes PNG.
Alles läuft in Ihrem Browser. Ihr Baum verlässt Ihr Gerät nicht. Auch NEXUS-Dateien werden gelesen: Verwendet wird der erste Baum im TREES-Block.
Klicken Sie im Baum auf einen inneren Knoten (oder wählen Sie ihn mit der Tabulatortaste an und drücken Sie die Eingabetaste), oder listen Sie unten Taxonnamen auf.
Astlängen sind maßstabsgetreu; der Balken zeigt eine Einheit des Maßstabs.
Tipp: Innere Knoten sind anklickbare Punkte. Wählen Sie einen aus, wird diese Klade in der markierten Palettenfarbe eingefärbt.
Was ein phylogenetischer Stammbaum zeigt
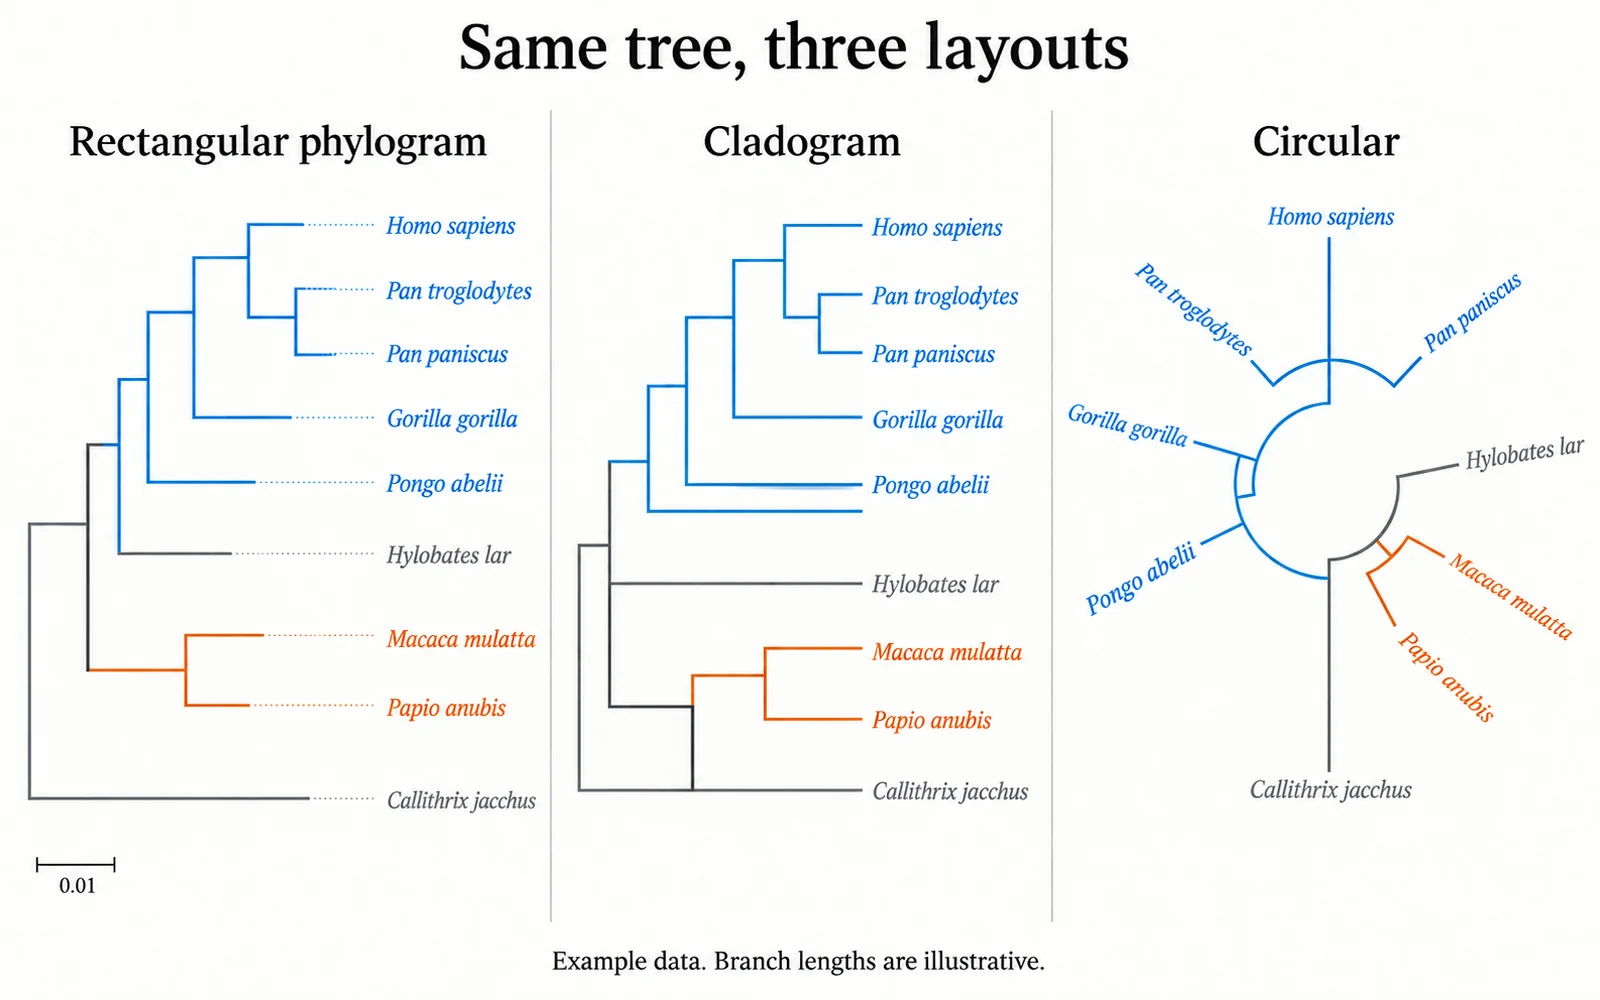
Ein phylogenetischer Stammbaum ist eine Hypothese darüber, wie Sequenzen, Arten oder Stämme über gemeinsame Vorfahren miteinander verwandt sind. Jeder Teil der Zeichnung hat eine bestimmte Bedeutung, und eine gute Abbildung macht diese Teile leicht lesbar.
- Die Endknoten (Blätter) sind die beprobten Taxa oder Sequenzen, die Sie analysiert haben.
- Innere Knoten sind erschlossene gemeinsame Vorfahren. Alles, was von einem Knoten abstammt, bildet eine Klade.
- Astlängen messen, sofern vorhanden, meist die erwartete Zahl der Substitutionen pro Position oder – in einer datierten Analyse – die Zeit. Im Phylogramm trägt der waagerechte Abstand diese Bedeutung; der senkrechte Abstand bedeutet nichts.
- Stützwerte wie Bootstrap-Werte (in Prozent) oder Posterior-Wahrscheinlichkeiten beschreiben, wie stark die Daten jede Aufspaltung stützen. Sie stehen an inneren Ästen, nicht an Endknoten.
- Ein gewurzelter Baum hat eine Richtung vom Vorfahren zu seinen Nachkommen. Ein ungewurzelter Baum zeigt nur, welche Gruppen durch jeden Ast voneinander getrennt werden; viele Programme zur Stammbaumrekonstruktion schreiben ungewurzelte Bäume mit drei Ästen an der Basis.
Das Newick-Format in einer Minute
Newick beschreibt einen Baum mit verschachtelten Klammern. Jedes Klammerpaar ist ein innerer Knoten, Kommas trennen seine Nachkommen, und ein Semikolon beendet den Baum. Der Parser folgt der mit PHYLIP dokumentierten Newick-Grammatik und akzeptiert die Erweiterungen, die echte Programme schreiben.
- Nur Topologie: ((A,B),C); fasst A und B zusammen, mit C als Schwestergruppe.
- Astlängen folgen nach einem Doppelpunkt, mit Dezimalpunkt statt Komma: ((A:0.1,B:0.2):0.3,C:0.4); Auch die wissenschaftliche Schreibweise wie 1.5e-4 funktioniert.
- Eine Beschriftung nach einer schließenden Klammer benennt einen inneren Knoten. Ist sie eine Zahl, wie in ((A,B)95,C); liest das Werkzeug sie als Stützwert, auf einer Skala von 0 bis 1 oder von 0 bis 100. Wertepaare wie 85/72 werden so angezeigt, wie sie geschrieben sind.
- Unterstriche in Namen ohne Anführungszeichen werden zu Leerzeichen, Homo_sapiens wird also als Homo sapiens gezeichnet. Namen mit Satzzeichen stehen in einfachen Anführungszeichen, und ein Apostroph im Namen wird verdoppelt: 'O''Brien strain'.
- Text in eckigen Klammern ist ein Kommentar und wird übersprungen, auch NHX-Annotationen [&&NHX:...] und Annotationen im BEAST-Stil [&...]. Leerzeichen und Zeilenumbrüche zwischen den Elementen werden ignoriert.
- Lässt sich der Baum nicht lesen, nennt die Fehlermeldung Zeile und Spalte des Problems, etwa einer fehlenden schließenden Klammer.
Phylogramm, Kladogramm oder Kreisbaum
Nehmen Sie das rechtwinklige Phylogramm, wenn Astlängen wichtig sind: Die Äste werden maßstabsgetreu gezeichnet, und ein Maßstabsbalken mit gerundeter Länge zeigt die Einheit. Nehmen Sie das Kladogramm, wenn Sie nur die Verzweigungsreihenfolge zeigen wollen; es ignoriert Längen und richtet alle Endknoten bündig aus, sodass sich lange Artnamen leichter vergleichen lassen. Die kreisförmige Darstellung eignet sich für große Bäume mit hundert und mehr Endknoten, bei denen eine rechtwinklige Abbildung sehr hoch würde. Es ist derselbe Baum, um einen Kreis gelegt, die Taxonnamen so gedreht und gespiegelt, dass keiner auf dem Kopf steht. Das Sortieren der Äste (Ladderize) ordnet Kladen nach ihrer Größe und macht die Abbildung übersichtlicher, ohne Verwandtschaftsverhältnisse zu ändern; ein Wechsel der Darstellung ändert beim Stammbaum hier nie die Topologie, nur die Zeichnung. Die Höhe der Zeichnung wächst mit der Zahl der Endknoten, und Bäume mit rund 500 Endknoten lassen sich darstellen.
Bootstrap-Werte und Posterior-Wahrscheinlichkeiten lesen
Stützwerte beantworten die Frage: „Wie beständig tritt diese Aufspaltung auf?“ Bootstrap-Werte entstehen, indem man das Alignment wiederholt neu zieht (Resampling) und erneut analysiert; Posterior-Wahrscheinlichkeiten stammen aus bayesschen Analysen. FastTree gibt lokale Stützwerte zwischen 0 und 1 aus, und IQ-TREE kann SH-aLRT- und Ultrafast-Bootstrap-Werte gemeinsam als Paar schreiben. Mit dem Schwellenwert beschriften Sie nur die Äste, die den in Ihrem Fach oder Methodenteil üblichen Grenzwert erreichen – und nennen Sie in der Bildlegende, was die Zahlen bedeuten. Ein häufig verwendeter Grenzwert beweist nicht, dass eine Klade real ist, und ein niedriger Wert heißt, dass die Daten bei dieser Aufspaltung unsicher sind – nicht, dass die gegenteilige Gruppierung gestützt wird.
Häufige Fehler beim Lesen und Zeichnen von Stammbäumen
- Die Reihenfolge der Endknoten als Verwandtschaft lesen. Benachbarte Endknoten sind nicht unbedingt nah verwandt; jeder Knoten lässt sich drehen, ohne den Baum zu ändern. Verwandtschaft ergibt sich aus dem jüngsten gemeinsamen Vorfahren.
- Einen ungewurzelten Baum zeichnen, als wäre er gewurzelt. Die Basis eines Baums, der mit drei Ästen geschrieben ist, ist willkürlich. Wurzeln Sie ihn in Ihrer Analyse über eine Außengruppe, oder nutzen Sie die Mittelpunktwurzelung und vermerken Sie das in der Legende.
- Ein Kladogramm so lesen, als hätten die Astlängen eine Bedeutung. Im Kladogramm zeigen die waagerechten Positionen nur die Reihenfolge.
- Stützwerte an Endknoten setzen oder Bootstrap-Werte und Posterior-Wahrscheinlichkeiten mischen, ohne anzugeben, welche Zahl was ist.
- Den Maßstabsbalken im Phylogramm weglassen, sodass niemand beurteilen kann, wie viel Veränderung ein Ast darstellt.
- Kladen nur mit Rot und Grün markieren. Die Kladenfarben hier stammen aus der Okabe-Ito-Palette, die bei häufigen Farbsehschwächen unterscheidbar bleibt.
Woher Newick-Dateien kommen – und wann andere Baum-Viewer besser passen
Die meisten Programme zur Stammbaumrekonstruktion liefern Newick. IQ-TREE schreibt den Maximum-Likelihood-Baum in eine .treefile-Datei, RAxML-NG schreibt .raxml.bestTree und Bäume mit Stützwerten wie .raxml.supportFBP, FastTree gibt einen Newick-Baum aus, und MEGA kann Bäume aus seinem Tree Explorer exportieren. BEAST-Baumzusammenfassungen aus TreeAnnotator sind meist NEXUS-Dateien; dieses Werkzeug liest den ersten Baum im TREES-Block einer NEXUS-Datei, einschließlich einer TRANSLATE-Tabelle, behandelt BEAST-Annotationen aber als Kommentare. Für aufwendigere Annotationen sind etablierte Werkzeuge besser geeignet: iTOL ist ein Online-Werkzeug zum Darstellen und Annotieren von Bäumen mit vielen Datensatztypen, FigTree ein kostenloser Desktop-Viewer für BEAST-Ausgaben und ggtree ein Bioconductor-Paket, das Annotationen im Stil von ggplot2 für Bäume in R bietet. Erstellen Sie hier kostenlos einen phylogenetischen Stammbaum, wenn Sie schnell einen Newick-Baum ansehen und in Sekunden eine abbildungsfertige Datei exportieren wollen, und wechseln Sie zu diesen Werkzeugen, wenn Sie Metadatenleisten pro Endknoten, Bilder oder per Skript erzeugte Abbildungen brauchen.
Häufige Fragen
Kann ich hier kostenlos einen phylogenetischen Stammbaum erstellen, und wird mein Baum hochgeladen?
Ja, es ist kostenlos und verlangt kein Konto. Einlesen, Darstellung und Export laufen vollständig in Ihrem Browser – Ihr Baum verlässt Ihr Gerät nicht, und auf keinem Server wird etwas gespeichert.
Wie erstelle ich einen Stammbaum aus einer Newick-Datei?
Um einen phylogenetischen Stammbaum aus einer Newick-Datei zu zeichnen, fügen Sie den Text in das Eingabefeld ein oder öffnen die Datei (.nwk, .newick, .tre, .treefile oder .txt). Wählen Sie Phylogramm, Kladogramm oder Kreisbaum, stellen Sie die Optionen ein und exportieren Sie als SVG oder PNG. Wenn Sie das Format erst kennenlernen möchten, probieren Sie zuerst eine der Vorlagen aus.
Kann ich damit auch ein Kladogramm für Bäume ohne Astlängen erstellen?
Ja. Newick nur mit Topologie, etwa ((A,B),C); wird als Kladogramm mit bündig ausgerichteten Endknoten gezeichnet. Hat ein Baum Astlängen, wählen Sie „Kladogramm“, um sie zu ignorieren.
Was bewirkt die Mittelpunktwurzelung?
Sie sucht den längsten Pfad zwischen zwei beliebigen Endknoten und setzt die Wurzel in seine Mitte. Das ist eine vernünftige Voreinstellung, wenn Sie keine Außengruppe haben und die Evolutionsraten in den Linien ungefähr ähnlich sind – es bleibt aber eine Annahme; erwähnen Sie sie in der Bildlegende.
Wie hebe ich eine Klade hervor?
Klicken Sie im Baum auf einen inneren Knoten oder drücken Sie dort die Eingabetaste, oder tippen Sie Taxonnamen durch Kommas getrennt ein. Das Werkzeug färbt jeden Ast und jeden Taxonnamen in der kleinsten Klade, die diese Endknoten enthält – in farbenblindsicheren Okabe-Ito-Farben, deren HEX-Codes angezeigt werden.
Reicht die exportierte Abbildung für ein Paper oder Poster?
SVG behält Linien und Text als Vektoren, die Sie in Illustrator oder Inkscape bearbeiten können. PNG wird mit 2× oder 4× Skalierung exportiert, für Folien und Poster. Prüfen Sie die Vorgaben Ihrer Fachzeitschrift für Abbildungen, und geben Sie in der Legende an, wofür Stützwerte und Maßstabsbalken stehen.
Verwandte Werkzeuge
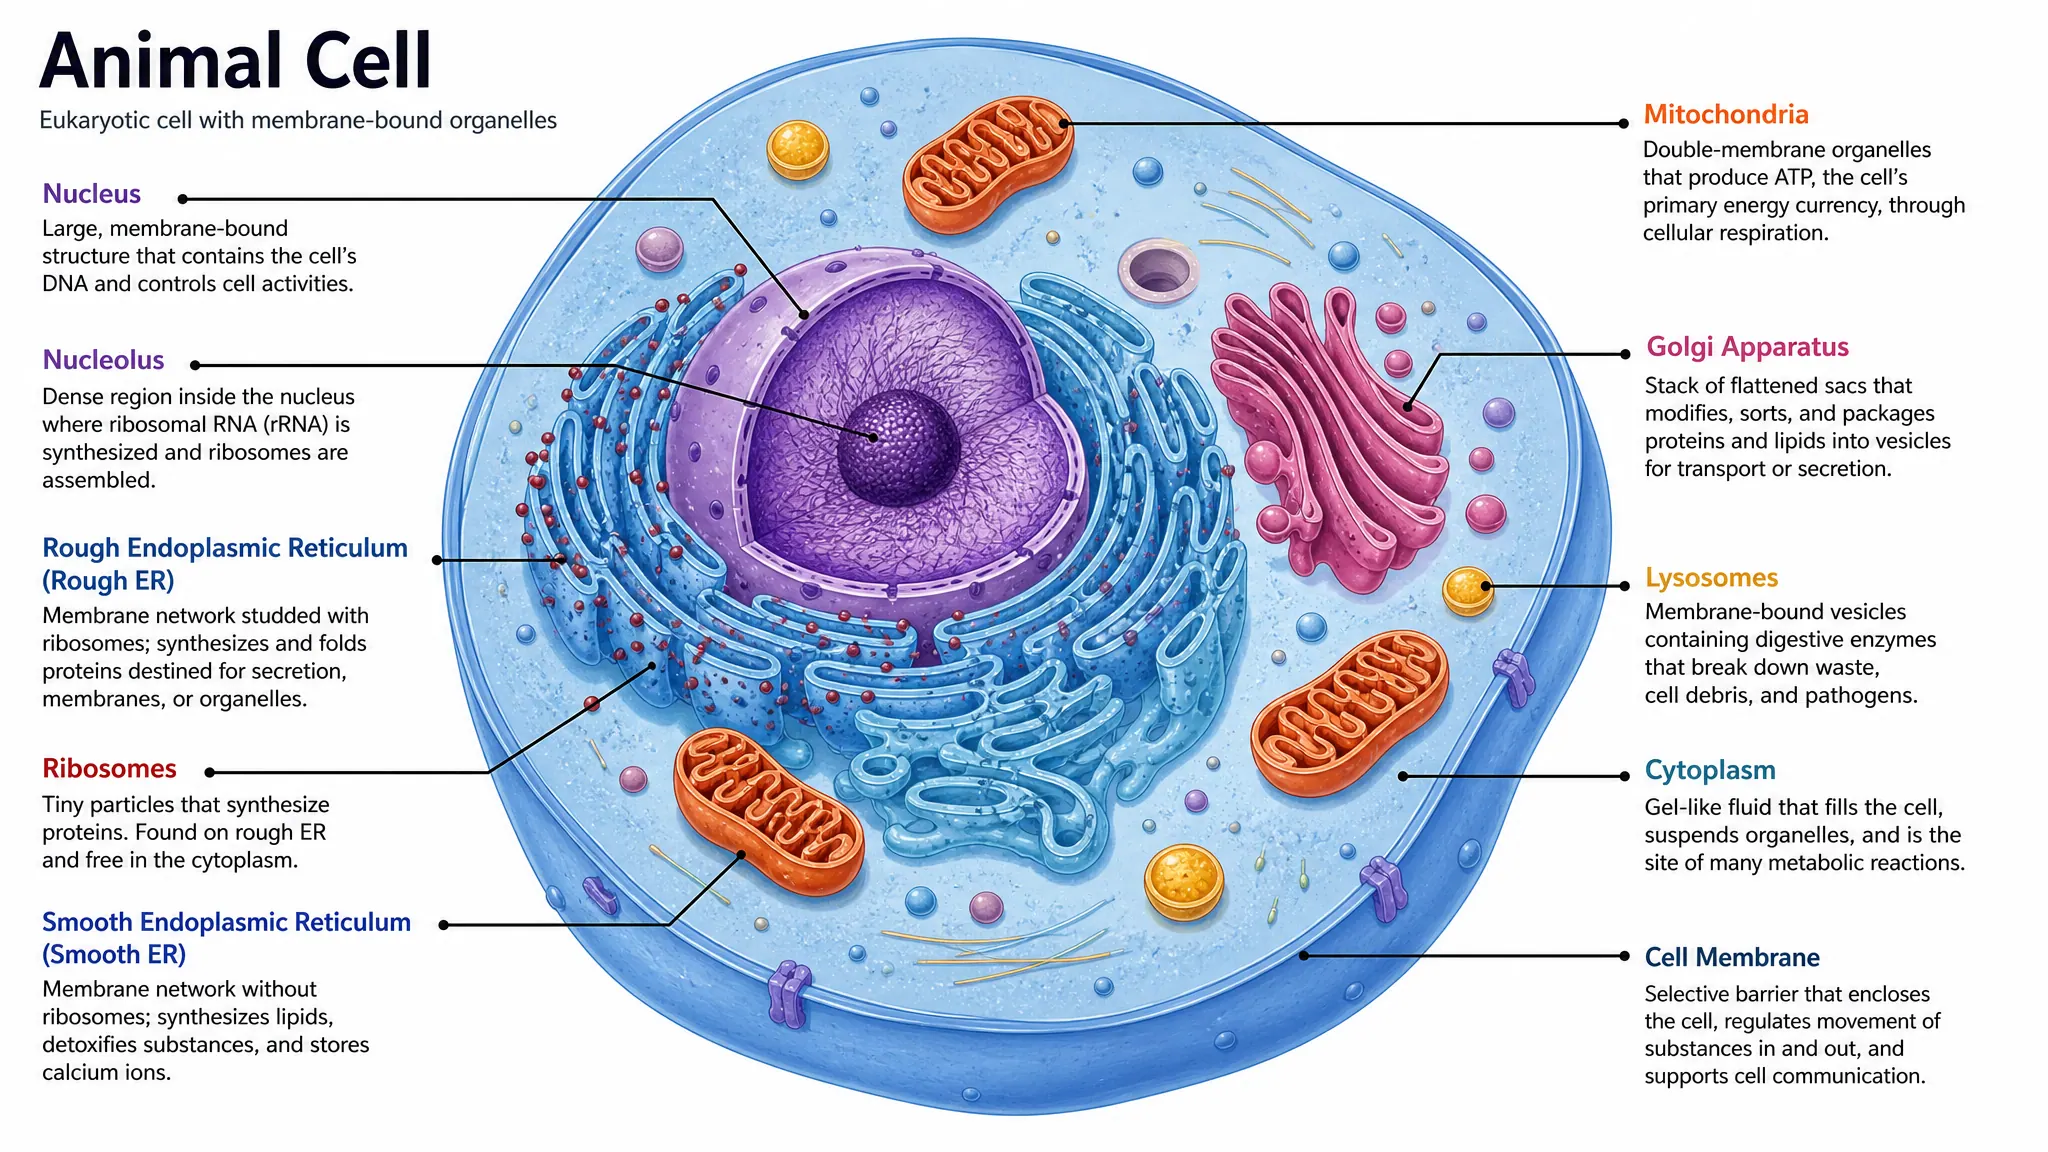
Biologiediagramme erstellen
Beschriftete Biologie-Abbildungen für Unterricht, Fachartikel und Poster erstellen.
Zelle beschriften
Beschriftete Zellschaubilder in sauberem wissenschaftlichem Stil erstellen.
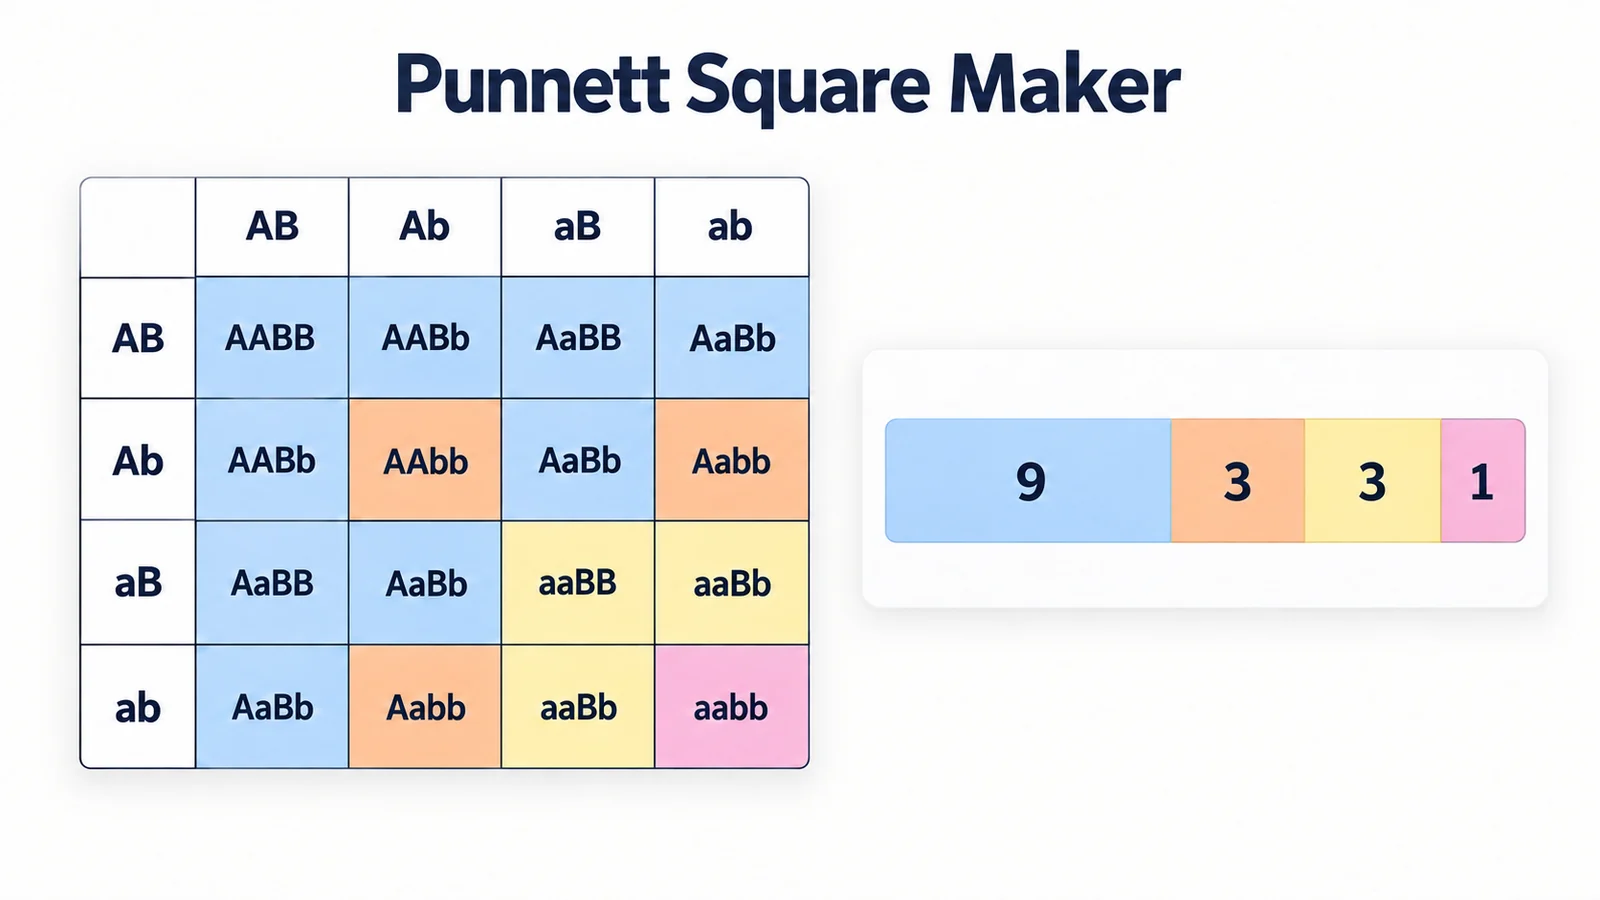
Punnett-Quadrat erstellen
Monohybride, dihybride und geschlechtsgebundene Erbgänge im Punnett-Quadrat, mit Genotyp- und Phänotyp-Verhältnissen.
Heatmap erstellen
Eine CSV- oder Excel-Matrix, etwa Genvorkommen oder Expression pro Taxon, in eine Heatmap umwandeln.
Alle kostenlosen Tools
Alle Abbildungswerkzeuge und Generatoren von SciFigure im Überblick.
PCA-Plot erstellen
Proben auf PC1 und PC2 projizieren und Populationsstrukturen vergleichen.
Ergänzen Sie Ihren Baum um eine Datenabbildung
Neben Stammbäumen steht oft eine Heatmap mit Merkmalen, Genen oder Abundanzen. Laden Sie dafür eine CSV- oder Excel-Datei in „Heatmap erstellen“ von SciFigure hoch: Jedes Diagramm kostet 5 Credits, und neue Konten erhalten 10 kostenlose Credits.
Heatmap-Werkzeug öffnenZuletzt geprüft: 15. September 2026. Quellen: Newick-Format (PHYLIP); Newick-Grammatik (PHYLIP); IQ-TREE-Tutorial; RAxML-NG-Tutorial; FastTree; MEGA Tree Explorer: Menü „File“; BEAST TreeAnnotator; iTOL; FigTree; ggtree (Bioconductor).