
Herramienta gratuita de filogenética
Crea un árbol filogenético a partir de archivos Newick
Pega un árbol Newick de IQ-TREE, RAxML-NG, FastTree o MEGA y obtén un filograma rectangular limpio, un cladograma o un árbol circular. Enraízalo por el punto medio, ordénalo en escalera (ladderize), muestra el soporte bootstrap por encima de un umbral, colorea clados y exporta en SVG o en PNG de alta resolución. Esta herramienta para crear un árbol filogenético online funciona por completo en tu navegador.
Todo se ejecuta en tu navegador. Tu árbol nunca sale de tu dispositivo. También se leen archivos NEXUS: se usa el primer árbol del bloque TREES.
Haz clic en un nodo interno del árbol (o selecciónalo con Tab y pulsa Enter), o escribe abajo los nombres de los terminales.
Las longitudes de rama se dibujan a escala; la barra muestra una unidad de la escala.
Consejo: los nodos internos son puntos en los que puedes hacer clic. Al seleccionar uno, ese clado se colorea con el color seleccionado en la paleta.
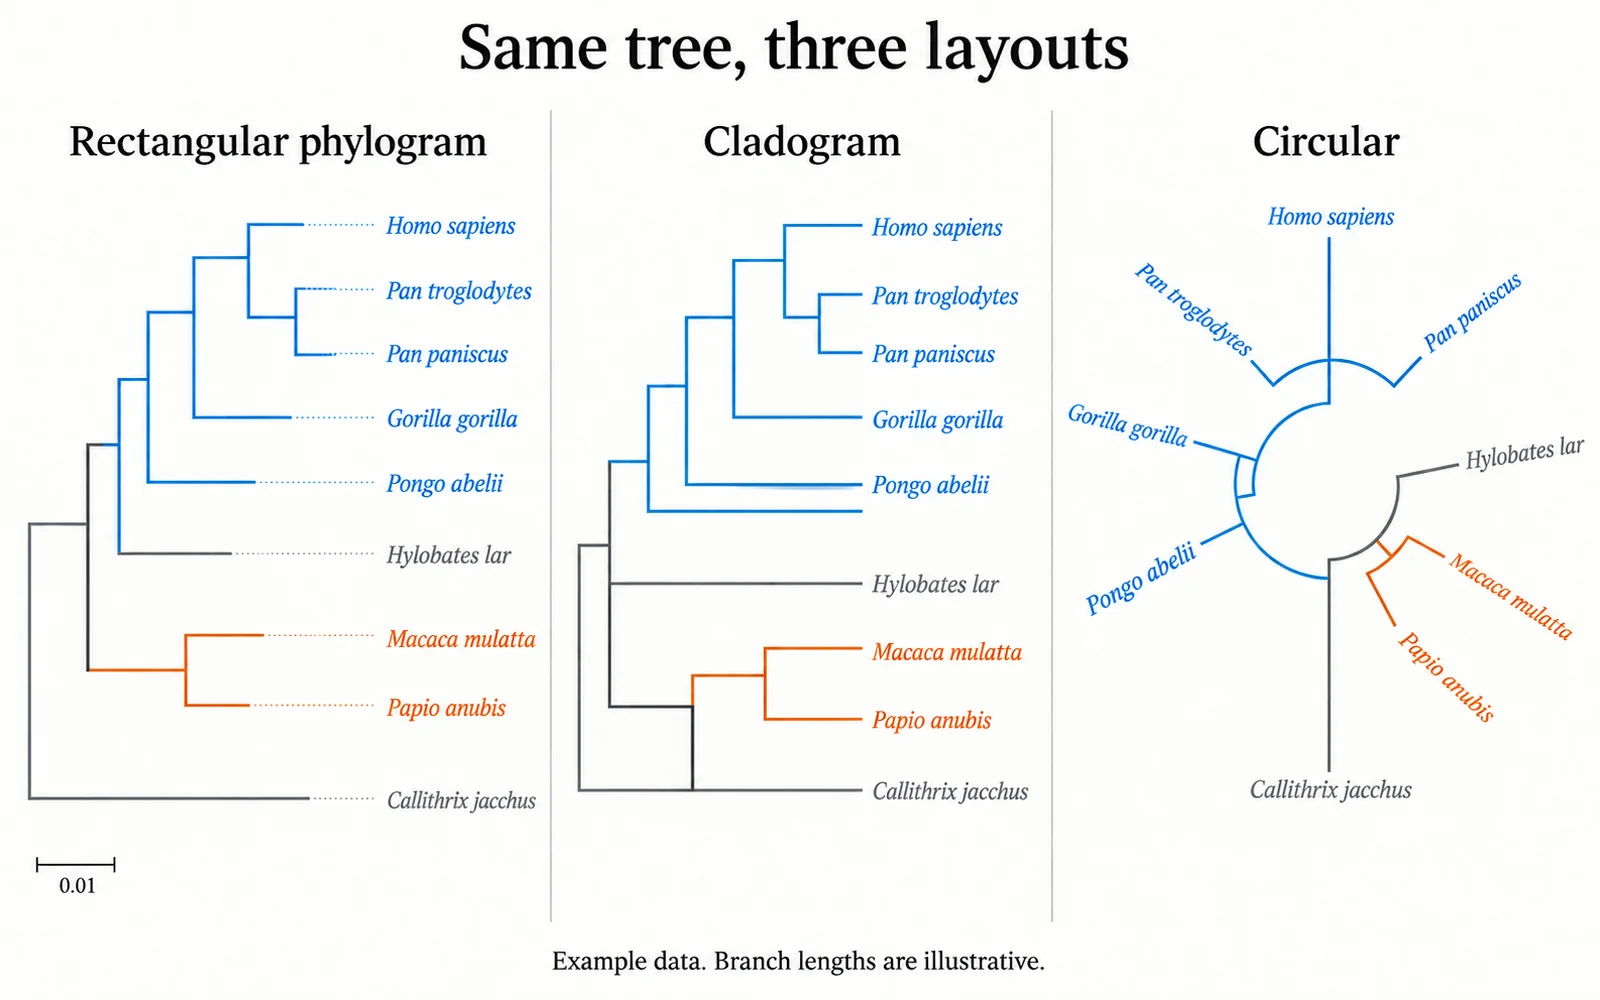
Qué muestra un árbol filogenético
Un árbol filogenético es una hipótesis sobre cómo se relacionan secuencias, especies o cepas a través de su ascendencia común. Cada parte del dibujo tiene un significado concreto, y una buena figura hace que esas partes se lean con facilidad.
- Los terminales (u hojas) son los taxones o las secuencias de la muestra que has analizado.
- Los nodos internos son ancestros comunes inferidos. Todo lo que desciende de un nodo forma un clado.
- Las longitudes de rama, cuando las hay, suelen medir el número esperado de sustituciones por sitio, o el tiempo en un análisis datado. En un filograma, la distancia horizontal tiene ese significado; la distancia vertical no significa nada.
- Los valores de soporte, como los porcentajes de bootstrap o las probabilidades posteriores, describen con qué fuerza respaldan los datos cada división. Etiquetan las ramas internas, no los terminales.
- Un árbol enraizado tiene una dirección, de un ancestro a sus descendientes. Un árbol sin raíz solo muestra qué grupos separa cada rama; muchos programas de inferencia escriben los árboles sin raíz con tres ramas en la base.
El formato Newick en un minuto
Newick describe un árbol con paréntesis anidados. Cada par de paréntesis es un nodo interno, las comas separan sus descendientes y un punto y coma cierra el árbol. El analizador de esta herramienta sigue la gramática Newick documentada con PHYLIP y acepta los añadidos que escriben los programas reales.
- Solo topología: ((A,B),C); agrupa A y B, con C como su grupo hermano.
- Las longitudes de rama van después de dos puntos: ((A:0.1,B:0.2):0.3,C:0.4); También funciona la notación científica, como 1.5e-4.
- Una etiqueta después de un paréntesis de cierre da nombre a un nodo interno. Cuando es un número, como en ((A,B)95,C); la herramienta lo lee como valor de soporte, en una escala de 0 a 1 o de 0 a 100. Los valores emparejados, como 85/72, se muestran tal como están escritos.
- Los guiones bajos de los nombres sin comillas se convierten en espacios, así que Homo_sapiens se dibuja como Homo sapiens. Los nombres con signos de puntuación van entre comillas simples, y una comilla dentro de un nombre se escribe dos veces: 'O''Brien strain'.
- El texto entre corchetes es un comentario y se omite, incluidas las anotaciones NHX [&&NHX:...] y las de estilo BEAST [&...]. Los espacios y saltos de línea entre elementos se ignoran.
- Si el árbol no se puede leer, el mensaje de error indica la línea y la columna del problema, por ejemplo un paréntesis de cierre que falta.
Filograma, cladograma o disposición circular
Usa el filograma rectangular cuando importen las longitudes de rama: las ramas se dibujan a escala y una barra de escala con una longitud redondeada muestra las unidades. Usa el cladograma cuando solo quieras mostrar el orden de ramificación; ignora las longitudes y alinea todos los terminales, lo que facilita comparar nombres de especies largos. Usa la disposición circular para árboles grandes, con cien terminales o más, en los que una figura rectangular quedaría muy alta. Es el mismo árbol envuelto alrededor de un círculo, con las etiquetas de los terminales giradas y volteadas para que ninguna quede boca abajo. Ordenar en escalera dispone los clados según su tamaño, lo que deja la figura más limpia sin cambiar ninguna relación; cambiar de disposición en esta herramienta para crear árboles filogenéticos nunca cambia la topología, solo el dibujo. La herramienta ajusta la altura del dibujo al número de terminales y admite árboles de unos 500 terminales.
Cómo leer el soporte bootstrap y la probabilidad posterior
Los valores de soporte responden a la pregunta “¿con qué regularidad aparece esta división?”. Los porcentajes de bootstrap se obtienen al volver a analizar alineamientos remuestreados; las probabilidades posteriores proceden de análisis bayesianos. FastTree escribe valores de soporte local entre 0 y 1, e IQ-TREE puede escribir juntos, como un par, los valores SH-aLRT y los de bootstrap ultrarrápido. Usa el umbral de soporte para etiquetar solo las ramas que superan el valor de corte que se usa en tu campo o en tu sección de métodos, e indica en el pie de figura qué son esos números. Un valor de corte muy citado no demuestra que un clado sea real, y un valor bajo significa que los datos no son concluyentes sobre esa división, no que respalden el agrupamiento contrario.
Errores comunes al leer o dibujar árboles
- Interpretar el orden de los terminales como parentesco. Los terminales vecinos no son necesariamente parientes cercanos; puedes girar cualquier nodo sin cambiar el árbol. El parentesco viene dado por el ancestro común más reciente.
- Dibujar un árbol sin raíz como si estuviera enraizado. La base de un árbol escrito con tres ramas es arbitraria. Enraízalo con un grupo externo en tu análisis, o usa el enraizamiento por el punto medio e indícalo en el pie de figura.
- Tratar un cladograma como si las longitudes de rama tuvieran significado. En un cladograma, las posiciones horizontales solo indican el orden.
- Colocar los valores de soporte en los terminales, o mezclar valores de bootstrap y probabilidades posteriores sin decir cuál es cuál.
- Omitir la barra de escala en un filograma, de modo que quien lo lee no puede valorar cuánto cambio representa una rama.
- Usar solo el rojo y el verde para marcar clados. Aquí los colores de los clados proceden de la paleta Okabe-Ito, que sigue siendo distinguible con las deficiencias más comunes de la visión del color.
De dónde salen los archivos Newick y cuándo usar otros visores de árboles
La mayoría de los programas de inferencia pueden darte un Newick. IQ-TREE escribe el árbol de máxima verosimilitud en un archivo .treefile, RAxML-NG escribe .raxml.bestTree y árboles de soporte como .raxml.supportFBP, FastTree imprime un árbol Newick y MEGA puede exportar árboles desde su Tree Explorer. Los resúmenes de árboles de BEAST generados con TreeAnnotator suelen ser archivos NEXUS; esta herramienta lee el primer árbol de un bloque TREES de NEXUS, incluida una tabla TRANSLATE, pero trata las anotaciones de BEAST como comentarios. Para anotaciones avanzadas encajan mejor herramientas consolidadas: iTOL es una herramienta online para mostrar y anotar árboles con muchos tipos de conjuntos de datos, FigTree es un visor de escritorio gratuito pensado para los resultados de BEAST, y ggtree es un paquete de Bioconductor que lleva a los árboles en R la anotación al estilo de ggplot2. Usa este generador gratuito de árboles filogenéticos online cuando necesites un visor Newick rápido y una exportación lista para la figura en segundos, y pasa a esas herramientas cuando necesites franjas de metadatos por terminal, imágenes o figuras generadas con scripts.
Preguntas frecuentes
¿Esta herramienta para crear árboles filogenéticos es gratis? ¿Se sube mi árbol?
Es gratis y no necesita cuenta. La lectura del Newick, la disposición del árbol y la exportación se ejecutan en tu navegador, así que tu árbol nunca sale de tu dispositivo y no se guarda nada en ningún servidor.
¿Cómo dibujo un árbol filogenético a partir de un archivo Newick?
Para dibujar un árbol filogenético a partir de un archivo Newick, pega el texto en el cuadro de entrada o abre el archivo (.nwk, .newick, .tre, .treefile o .txt). Elige un filograma, un cladograma o la disposición circular, ajusta las opciones y exporta en SVG o PNG. Si quieres ver cómo es el formato, prueba primero con uno de los ejemplos.
¿Puedo usarla para hacer un cladograma de un árbol sin longitudes de rama?
Sí. Un Newick que solo tiene topología, como ((A,B),C); se dibuja como un cladograma con los terminales alineados. Si el árbol tiene longitudes de rama, elige Cladograma para ignorarlas.
¿Qué hace el enraizamiento por el punto medio?
Busca el camino más largo entre dos terminales cualesquiera y coloca la raíz en su punto medio. Es una opción razonable por defecto cuando no tienes grupo externo y las tasas son más o menos parecidas entre linajes, pero es una suposición; menciónala en el pie de figura.
¿Cómo resalto un clado?
Haz clic en un nodo interno del árbol o pulsa Enter sobre él, o escribe nombres de terminales separados por comas. La herramienta colorea todas las ramas y etiquetas de terminales del clado más pequeño que contiene esos terminales, con colores Okabe-Ito aptos para daltónicos y sus códigos HEX a la vista.
¿La figura exportada sirve para un artículo o un póster?
El SVG conserva las líneas y el texto como vectores que puedes editar en Illustrator o Inkscape. El PNG se exporta a escala 2× o 4× para presentaciones y pósteres. Consulta los requisitos de figuras de tu revista e indica en el pie de figura qué representan los valores de soporte y la barra de escala.
Herramientas relacionadas
Creador de esquemas de biología
Crea esquemas de biología con nombres para la docencia, artículos y pósteres.
Generador de esquemas de la célula
Genera esquemas de la célula con nombres en un estilo científico limpio.
Creador de cuadros de Punnett
Crea cuadros de Punnett de cruces monohíbridos, dihíbridos y ligados al sexo con proporciones genotípicas y fenotípicas.
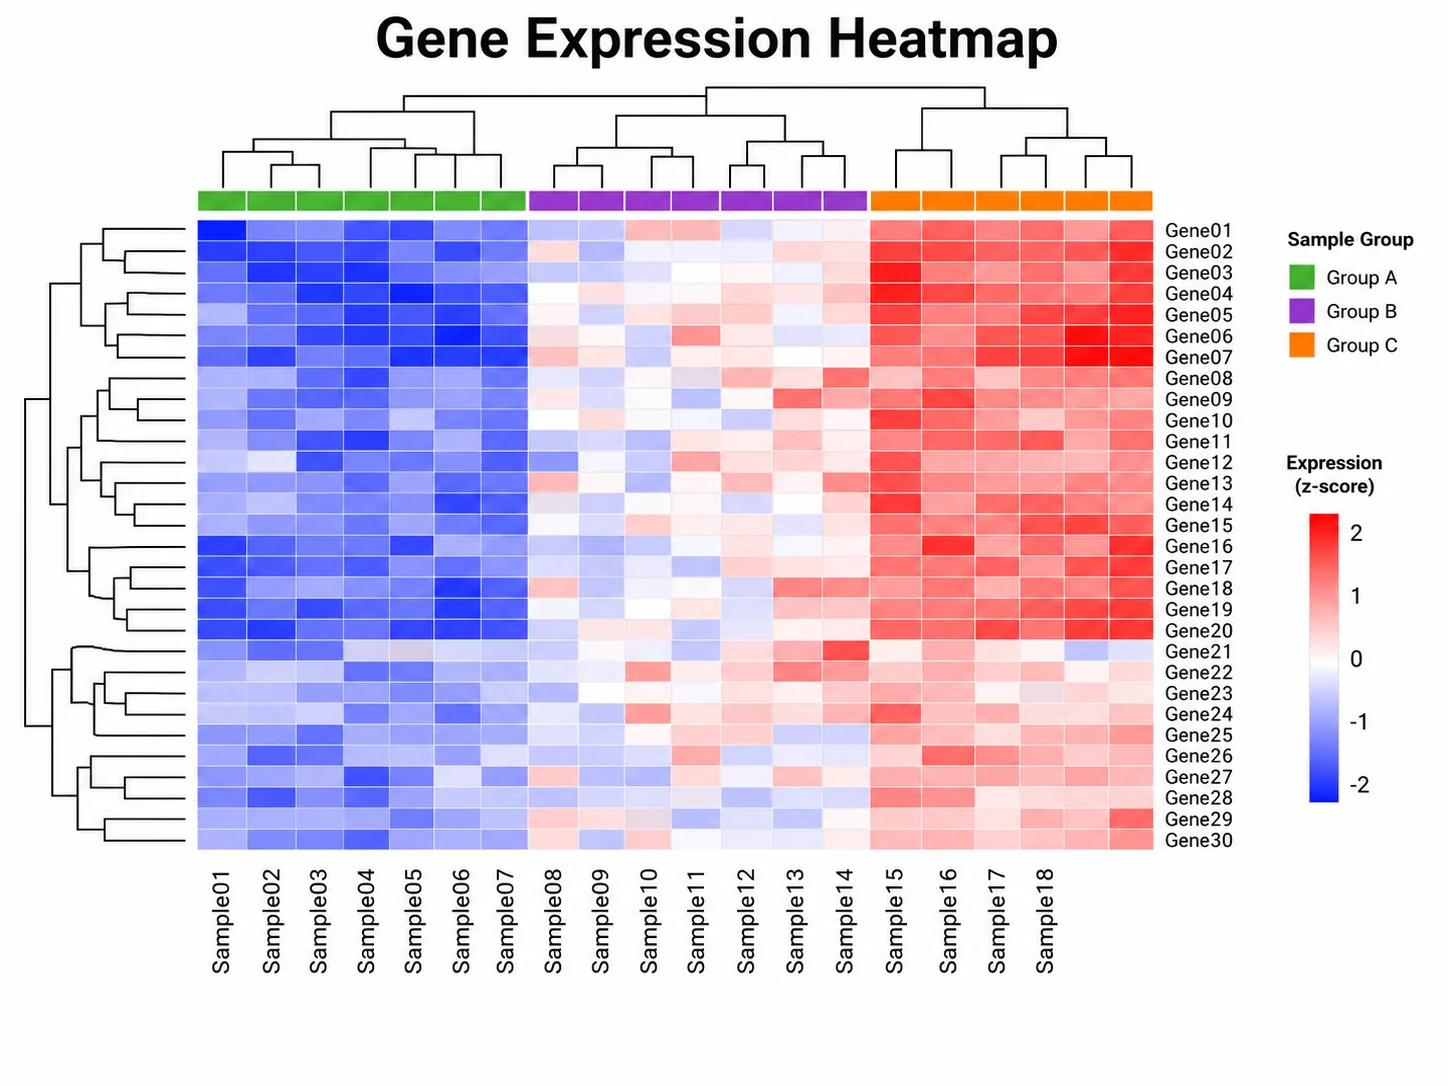
Generador de mapas de calor
Convierte una matriz de CSV o Excel, como la presencia o la expresión de genes por taxón, en un mapa de calor.
Todas las herramientas gratuitas
Explora todas las herramientas y generadores de figuras de SciFigure.
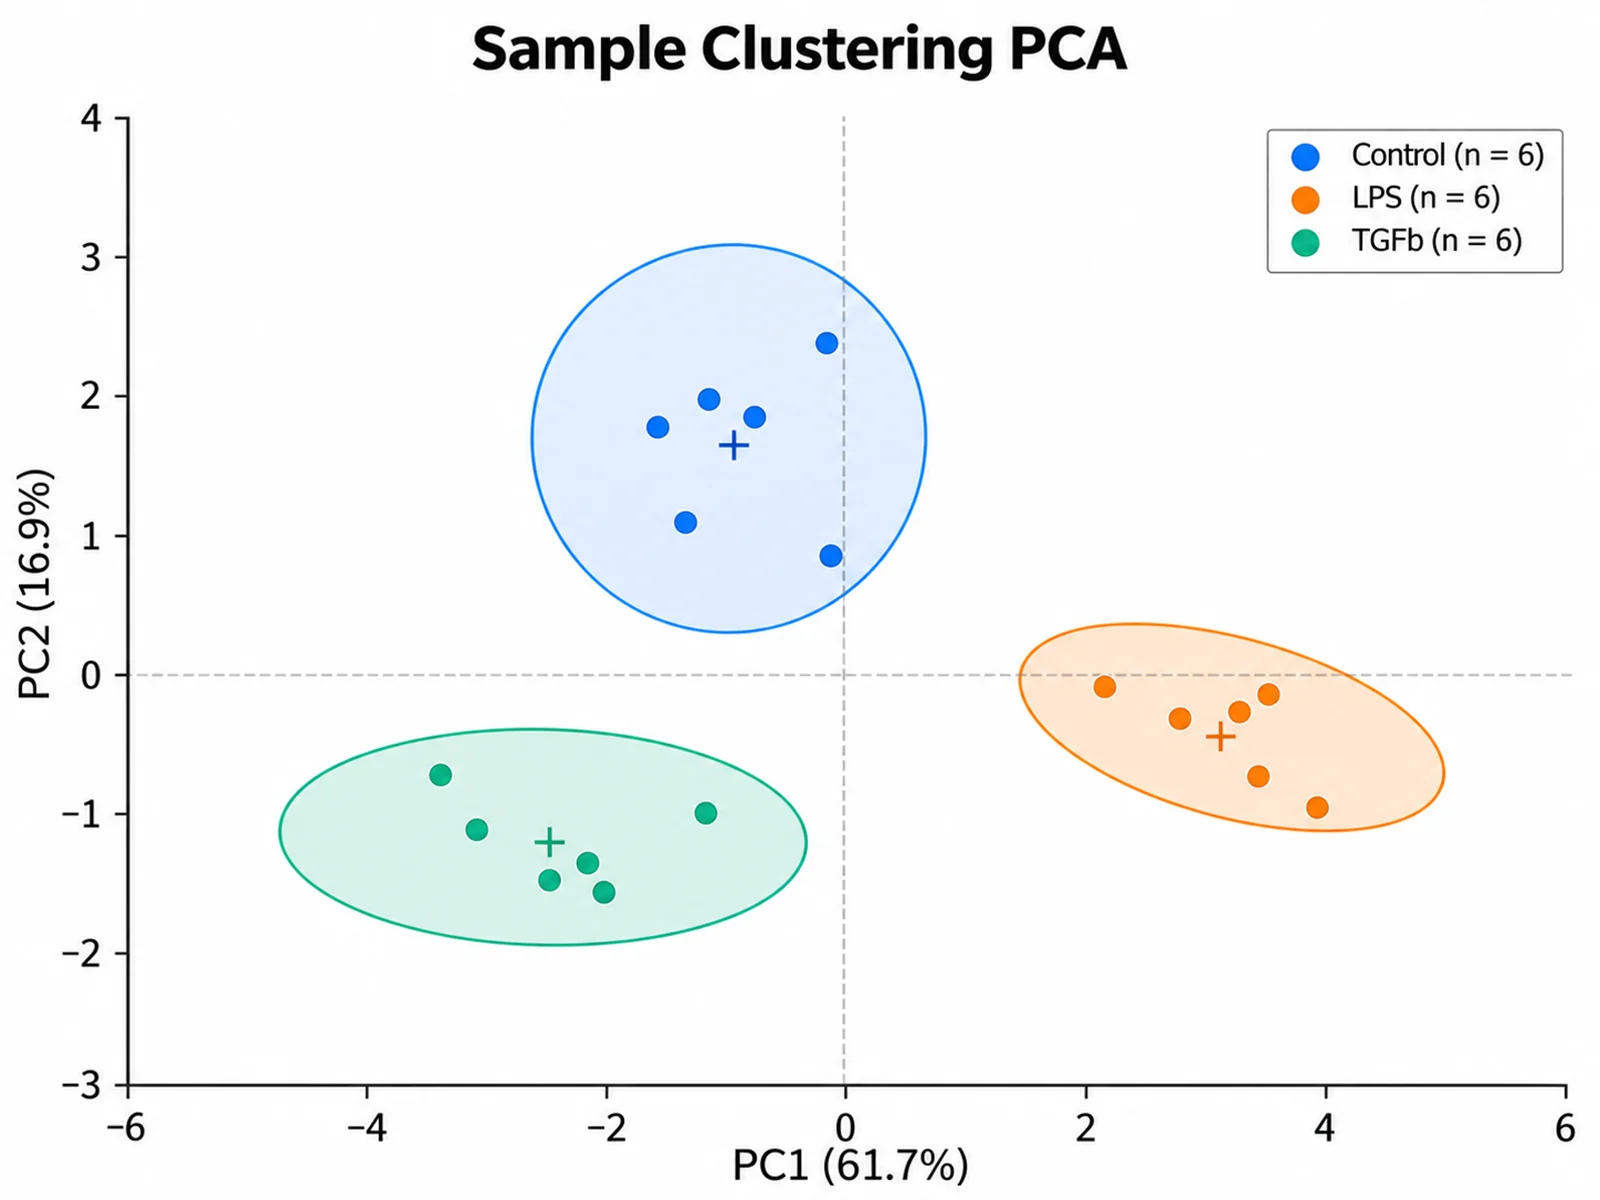
Generador de gráficos de PCA
Proyecta las muestras sobre PC1 y PC2 para comparar la estructura poblacional.
Acompaña tu árbol con una figura de datos
Los árboles suelen ir junto a un mapa de calor de rasgos, genes o abundancias. Sube un archivo CSV o Excel al generador de mapas de calor de SciFigure: cada gráfico cuesta 5 créditos, y las cuentas nuevas reciben 10 créditos gratis.
Abre el generador de mapas de calorÚltima revisión: 15 de septiembre de 2026. Fuentes: Formato Newick (PHYLIP); Gramática Newick (PHYLIP); Tutorial de IQ-TREE; Tutorial de RAxML-NG; FastTree; MEGA: menú File de Tree Explorer; TreeAnnotator de BEAST; iTOL; FigTree; ggtree (Bioconductor).